Metilasi Sebagai Pengatur Utama Agregasi Tau Dan Kesehatan Neuronal pada Penyakit Alzheimer
Apr 28, 2023
Abstrak
Penyakit neurodegeneratif seperti penyakit Alzheimer, Parkinson, dan Huntington melibatkan agregasi abnormal dan akumulasi agregat protein beracun. Modifikasi pasca-translasi (PTM) dari protein penyebab memainkan peran penting dalam etiologi penyakit karena dapat memperlambat atau mempercepat perkembangan penyakit. Penyakit Alzheimer dikaitkan dengan agregasi dan akumulasi dua agregat protein utama—kekusutan neurofibriler intraseluler yang terbuat dari protein Tau terkait mikrotubulus dan plak Amiloid ekstraseluler. Modifikasi pasca-translasi penting untuk pengaturan fungsi Tau tetapi ketidakseimbangan dalam PTM dapat menyebabkan fungsi dan agregasi Tau yang abnormal. Metilasi Tau adalah salah satu PTM penting dari Tau dalam keadaan fisiologisnya. Namun, tanda metilasi pada Tau lisin berubah setelah memperoleh bentuk agregat patologis. Metilasi tau dapat bersaing dengan PTM lain seperti asetilasi dan ubiquitinasi. Keadaan PTM di lokasi ini menentukan nasib protein Tau dalam hal fungsi dan stabilitasnya. Metilasi global dalam neuron, mikroglia, dan astrosit terlibat dalam berbagai fungsi seluler yang melibatkan peran mereka dalam regulasi epigenetik ekspresi gen melalui metilasi DNA. Di sini, kita telah membahas efek metilasi pada fungsi Tau dengan cara spesifik lokasi dan pembicaraan silangnya dengan modifikasi lisin lainnya. Kami juga telah menguraikan peran metilasi dalam aspek epigenetik dan kondisi neurodegeneratif yang terkait dengan ketidakseimbangan dalam metabolisme metilasi yang memengaruhi keadaan metilasi global sel.
Kata kunci
Tau, Metilasi, Metiltransferase, Modifikasi pasca-translasi, Epigenetik, Agregasi.
Klik di sini untuk mendapatkanapa efek Cistanche
Latar belakang
Penyakit Alzheimer dikaitkan dengan kesalahan lipatan dua protein utama. Amiloid-peptida beragregasi secara ekstraseluler dan dihasilkan oleh pembelahan protein prekursor amiloid terkait membran (APP). Tau adalah protein kunci yang terlibat dalam stabilisasi mikrotubulus di akson neuron yang membentuk kekusutan neurofibrillary intraseluler (NFTs) [1]. Mikrotubulus berfungsi sebagai jalur motor molekuler kinesin dan dynein untuk melakukan transportasi intraseluler serta membersihkan akumulasi protein beracun. Malfungsi Tau menyebabkan kerusakan pada mekanisme transportasi ini yang menyebabkan sitotoksisitas dan degenerasi saraf karena dapat menyebar dan menginduksi toksisitas pada sel lain [2-4]. Kekusutan neurofibrillary adalah ciri khas penyakit Alzheimer dan Tauopati neurodegeneratif terkait di mana Tau adalah komponen utamanya [5, 6]. Tau adalah protein yang sangat larut tetapi modifikasi pasca-translasinya yang abnormal mempengaruhi struktur aslinya yang tidak terlipat dan kemampuannya untuk berasosiasi dengan mikrotubulus [7-9]. Fungsi dan struktur Tau bergantung pada lingkungan seluler serta modifikasi pasca-translasi [10]. Fosforilasi dianggap sebagai PTM penting dari Tau karena terlibat dalam keadaan fisiologis dan patologis. Fosforilasi diperlukan untuk asosiasi Tau dengan mikrotubulus. Namun, hiperfosforilasi Tau menghasilkan disosiasi dari mikrotubulus dan menyebabkan agregasi [10-12]. Keadaan Tau yang terfosforilasi, pada gilirannya, bergantung pada tingkat aktivitas kinase dan keseimbangan antara kinase dan fosfatase dalam neuron [13]. Pemetaan PTM dalam protein Tau yang diperoleh dari otak pasien AD telah mengungkapkan situs fosforilasi, yang tidak ada dalam kondisi normal [14]. Beberapa situs patologi utama termasuk AT8 (pS202/pT205), AT100 (pT212/pS214), AT180 (pT231/pS235), PHF1 (pS396/pS404), pS356, pY394, pT403, pS409 dan pS422 [9, 15]. Sebagian besar situs ini terletak di wilayah pengulangan dan wilayah mengapit (terminal N dan C) dari Tau. Modifikasi di situs tertentu cenderung menginduksi agregasi Tau dengan mengganggu distribusi muatan dan mengubah interaksi intramolekul [15-18]. Keluarga kinase yang berbeda melakukan fosforilasi Tau. Ini termasuk prolin-directed protein kinases-like GSK-3 , CDK5, dan MAP kinases (mitogen-activated protein kinases); nonproline-directed protein kinases-like CK (casein kinase), MARKs (microtubule-affinity regulated kinases), PKA (protein kinase A) dan SFK mirip tirosin spesifik kinases (Src family kinases) [19]. Tingkat dan aktivitas kinase ini meningkat pada kasus AD dan sebagian besar ditemukan terlokalisasi bersama dengan NFT. Tau hiperfosforilasi terjadi ketika ada peningkatan bersih dalam fosforilasi yaitu ada ketidakseimbangan antara fosforilasi dan defosforilasi. Kondisi ini umumnya timbul akibat peningkatan aktivitas kinase seiring dengan penghambatan protein fosfatase. PP2A (Protein phosphatase 2A) adalah fosfatase utama sel dengan hampir 70 persen aktivitas fosfatase seluler keseluruhan [20-22]. PP2A diatur oleh dua mode — metilasi dan aksi penghambat seluler endogen yang disebut I1 dan I2. Aktivitas PP2A dapat berkurang hingga 50 persen pada AD karena hipometilasi atau peningkatan kadar penghambatnya [23].
Khususnya, ada 11 situs metilasi yang diketahui di Tau dalam kondisi fisiologis saat agregasi; tingkat metilasi berkurang. 7 situs metilasi telah dipetakan di Tau hadir sebagai filamen heliks berpasangan (PHFs) [24, 25]. Metilasi di situs ini berpotensi berkorelasi dengan terjadinya fosforilasi pada serin pada motif ini. Ada penelitian, yang menunjukkan hubungan fosforilasi Tau (pT181) dengan peningkatan kadar homosistein total dan penurunan rasio S-adenosil metionin: S-adenosil homosistein dalam cairan serebrospinal (CSF) [26, 27]. Peningkatan kadar homosistein menunjukkan potensi metilasi yang rusak dalam sel. Protein fosfatase 2A (PP2A) berfungsi sebagai enzim aktif dalam keadaan termetilasi yang menunjukkan efek potensi metilasi menyimpang pada fosforilasi Tau [28-30]. Terlepas dari efek tidak langsung metilasi pada fosforilasi Tau, metilasi dapat memainkan peran penting dalam modulasi kecenderungan agregasi Tau. Metilasi Tau in-vitro telah ditemukan untuk mengurangi kecenderungan agregasi Tau tanpa mempengaruhi kemampuannya untuk menstabilkan perakitan mikrotubulus. Polimerisasi mikrotubulus terhambat hanya dengan adanya Tau yang termetilasi pada stoikiometri yang lebih tinggi. Tau yang termetilasi membentuk fibril yang mirip dengan Tau yang tidak dimodifikasi tetapi kecenderungan agregasi keseluruhan dan konsentrasi kritis Tau untuk memulai reaksi agregasi ditemukan meningkat [24].
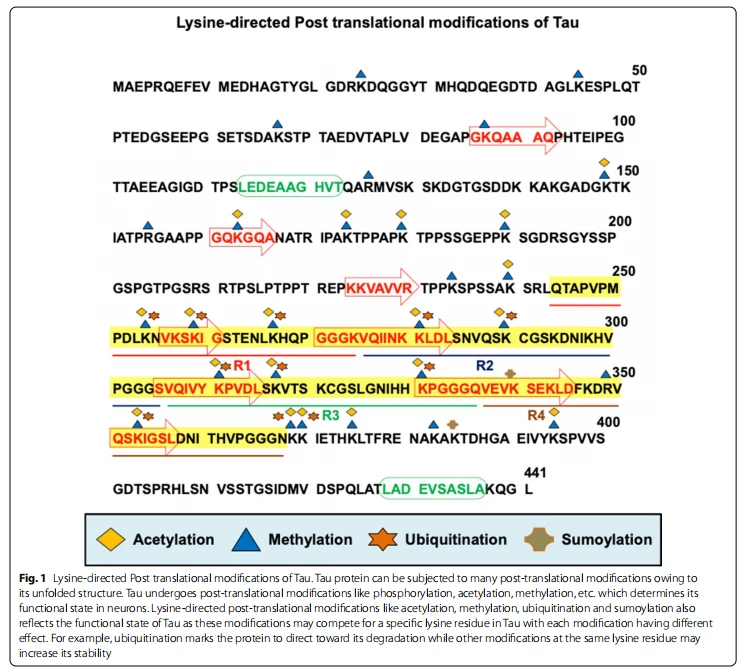
Metilasi dilakukan oleh kelas enzim yang disebut methyltransferases. Metiltransferase kelas II adalah enzim yang mengandung domain SET yang terutama berfungsi sebagai histon metiltransferase [31-33]. Namun, ada methyltransferases dari kelas yang sama seperti G9a dan SUV39, yang berpindah antara nukleus dan sitoplasma untuk bekerja pada protein sitoplasma [34, 35]. Residu lisin dalam protein dapat mengalami metilasi, asetilasi, ubiquitination, SUMOylation, dan glikasi (Gbr. 1) [9, 36, 37]. Salah satu atribut penting dari modifikasi pasca-translasi pada residu lisin adalah kemungkinan persaingan untuk memodifikasi satu situs spesifik. Keadaan modifikasi dapat menentukan fungsi protein. Ada hubungan langsung metilasi dengan modifikasi lisin lainnya terutama asetilasi dan ubiquitinasi pada protein Tau [9, 25, 29]. Hunian residu lisin tunggal dengan metilasi, asetilasi, atau ubiquitination dapat mendorong nasib protein Tau ke arah yang berbeda. Dengan demikian, penting untuk mempelajari sifat pembicaraan silang yang terjadi di antara semua PTM ini untuk lebih memahami mekanisme fungsi Tau dalam kesehatan dan penyakit. Juga, ada kemungkinan pembicaraan silang antara metilasi dengan fosforilasi pada motif PHF6 dan PHF6* (VQIINK dan VQIVYK), di mana asetilasi tampaknya memainkan peran penting seperti yang disarankan oleh beberapa penelitian [38, 39]. Namun, eksplorasi lebih lanjut diperlukan untuk memahami mekanisme mendasar yang terlibat dalam crosstalk antara metilasi dan fosforilasi.
Metilasi tau pada penyakit Alzheimer
Tau dapat mengalami mono-metilasi atau di-metilasi, yang menentukan peran pengaturannya, tetapi sejauh ini, tri-metilasi belum dilaporkan di Tau [9, 24]. Misalnya, tingkat metilasi di lokasi tertentu berbanding terbalik dengan kecenderungan agregasi Tau. Metilasi tau terjadi pada beberapa lisin dan beberapa residu arginin oleh aksi enzim yang disebut transferase metil lisin atau arginin metil transferase. Namun, tidak banyak yang diketahui tentang transferase metil yang terlibat dalam modifikasi protein Tau. Ada laporan baru-baru ini oleh Bachmann et al., tentang peran metil transferase SETD7 pada monometilasi Tau di K130 dan residu lisin terdekatnya K132 dan pentingnya lokalisasi Tau nuklir [40]. Sebagian besar situs metilasi terletak di daerah pengikatan mikrotubulus Tau [9, 24, 25]. Untuk mengakses peran metilasi Tau di MTBR, Funk et al., Melakukan uji polimerisasi tubulin in vitro dengan tidak adanya Tau dan adanya Tau yang dimetilasi secara sintetik atau tidak dimodifikasi. Diamati bahwa metilasi Tau tidak mempengaruhi tingkat polimerisasi tubulin dalam keadaan termetilasi. Polimerisasi tubulin ditemukan tertekan hanya dengan Tau yang memiliki stoikiometri metilasi yang lebih tinggi. Selanjutnya, kecenderungan agregasi Tau ditemukan dalam hubungan terbalik dengan tingkat metilasi [24].
Telah dipelajari bahwa luasnya situs mono-metilasi meningkat dengan penuaan serta perkembangan AD. Kumpulan Tau yang larut juga mengandung situs arginin termetilasi di otak normal. Pengetahuan saat ini tentang implikasi metilasi Tau pada AD menunjukkan bahwa metilasi adalah bagian dari Tau normal dan juga bentuk patologisnya sebagai PHF. Residu arginin R126, R155, dan R349 diketahui monometilasi pada Tau normal dan patologis [41]. Metilasi arginin di Tau diduga terlibat dalam pengikatan membran Tau dan bolak-balik nukleo-sitoplasma [42, 43]. Namun, mekanisme proses ini tidak jelas. Perubahan tanda tangan metilasi terjadi pada AD, yang dapat mengubah gaya intramolekul dalam molekul Tau yang mengakibatkan perubahan konformasi lokal. Perubahan konformasi lokal pada gilirannya mempengaruhi kelarutan dan sifat pengikatan. Dengan demikian, himpunan PTM menentukan kelarutan dan kecenderungan agregasi Tau. Beberapa situs fosforilasi dan metilasi di Tau hadir di dekatnya, yang dapat mengubah terjadinya kedua modifikasi tersebut. Sebagai contoh, fosforilasi Tau pada S262 ditemukan lebih sering terjadi bersamaan dengan metilasi pada K267 [25]. Selain itu, Tau termetilasi lazim di daerah otak yang terkena yang berasal dari pasien AD. Lesi Te Tau di otak AD telah menunjukkan imunoreaktivitas untuk Tau termetilasi ketika diberi label dengan antibodi anti-meK (anti-metilasi lisin) [25].
Pola metilasi pada Tau normal dan Tau turunan PHF memberikan petunjuk penting untuk peran pengaturannya dalam agregasi. Tau normal dalam otak manusia dapat berupa monometilasi atau dimetilasi sedangkan Tau dalam PHFs hanya monometilasi [37]. Ada delapan residu lisin, yang dimetilasi dari total sebelas situs metilasi di Tau. Juga, ada lebih sedikit situs metilasi di Tau yang diturunkan dari PHF dibandingkan dengan Tau normal. Kehadiran Tau termetilasi di sekitar lokasi fosforilasi, terutama pada motif KXGS dapat memberikan peran protektif terhadap fosforilasi. Selanjutnya, dua dari situs metilasi pada K24 dan K44 terletak berdekatan dengan situs pembelahan caspase dan calpain sementara yang lain menghasilkan fragmen, yang rawan agregat [44-46]. Ada studi terbatas mengenai peran langsung metilasi pada fungsi dan agregasi Tau tetapi pengetahuan saat ini menunjukkan bahwa metilasi mungkin memiliki peran penting dalam menentukan nasib Tau.

pil CistancheDanmanfaat cistanche
Metilasi sebagai mode regulasi epigenetik dan perannya dalam penyakit Alzheimer
Dalam kondisi neurodegeneratif, metilasi terlibat tidak hanya sebagai PTM Tau tetapi juga penting terkait perannya dalam regulasi epigenetik dan aspek metabolisme. Penyakit Alzheimer dikaitkan dengan berbagai perubahan susunan epigenetik sel saraf termasuk neuron, mikroglia, dan astrosit [47-50]. Dalam mikroglia, penambah zest homolog 2 (EZH2) bekerja bersama dengan subunit katalitik kompleks represif polycomb 2 untuk melakukan pembungkaman transkripsi. Kompleks ini terlibat dalam tri-metilasi di H3K27 (H3K27me3) [51]. Mikroglia sering mengalami perubahan dalam susunan epigenetiknya dan menunjukkan perubahan fenotipik saat distimulasi [52]. Telah ditemukan bahwa mikroglia pra-terpapar dengan ligan LPS atau TLR4 mengalami perubahan yang berbeda dalam susunan epigenetik dalam keadaan prima dan tidak prima [51]. Sebaliknya, dalam keadaan imunosupresi, tingkat metilasi pada H3K3Me3 ditemukan diregulasi ke bawah. Dalam sel saraf, hipometilasi CpG pada promotor brca1 (kanker payudara 1) terjadi [53]. Downregulasi BRCA1 menghasilkan kerusakan pada perbaikan kerusakan DNA beruntai ganda dan pada akhirnya menyebabkan kematian neuron (Gbr. 2). Regulasi epigenetik ekspresi gen terjadi melalui metilasi dalam dua cara – modifikasi residu lisin dalam inti histone dan metilasi dinukleotida CpG [54-57]. Namun, ada kejadian metilasi non-CpG. Keduanya, metilasi pada histone lisin dan metilasi DNA melayani tujuan pembungkaman gen dan penekanan transkripsional. Cluster CpG yang disebut pulau CpG sering hadir di wilayah promotor dan penambah gen. Pulau-pulau CpG ini memiliki sitosin termetilasi atau hidroksimetilasi sebagai 5-metil sitosin (5mC) dan 5-metil hidroksi sitosin (5hmC) [58–60]. 5mC dikaitkan dengan represi gen sedangkan konversi 5mC menjadi 5mC mewakili aktivasi gen [61, 62]. Metilasi pada CpG menghambat pengikatan faktor transkripsi seperti Ets-1 serta protein pengikat host 5mC seperti MeCP2, MBD1, MBD2, dan MBD4, yang berfungsi sebagai penekan transkripsi [63]. Terlepas dari metilasi DNA di situs CpG, ada juga sejumlah besar situs CpH (H mengacu pada A, T, atau C) yang termetilasi [64, 65].

Ada lima jenis transferase metil DNA yang terlibat dalam transfer gugus metil dari S-adenosil-L-metionin ke nukleotida dalam DNA - DNMT1, DNMT2, DNMT3a, DNMT3b, dan DNMT3L [66, 67]. Dari DNMT1 ini terutama terlibat dalam pemeliharaan tanda tangan metilasi pada DNA. Pada penyakit Alzheimer, terdapat bukti penurunan kadar 5mC dan DNA methyl transferase 1 (DNMT1) di daerah hipokampus dan otak temporal [68, 69]. Namun, dalam penelitian lain, peningkatan kadar metilasi DNA dan DNMT telah ditemukan di korteks frontal, korteks temporal, dan serebelum [70-72]. Metilasi DNA adalah mekanisme pengaturan gen yang kuat pada tingkat epigenetik, sehingga tanda tangan metilasi berubah pada lokus gen tergantung pada kondisi seluler. Tingkat metilasi pulau CpG di daerah penambah dan promotor telah dipelajari pada AD, yang menunjukkan disregulasi epigenetik pada penambah gen yang penting untuk kesehatan saraf [73, 74]. Hilangnya metilasi pada CpH pada enhancer dan promotor telah diamati pada kondisi AD yang mengakibatkan peningkatan ekspresi gen target. Berkurangnya tingkat metilasi pada gen target ini berhubungan dengan overstimulasi jalur apoptosis dan inflamasi [73-76]. Demikian pula, pengurangan metilasi pada penambah bace1 menyebabkan kelebihan produksi BACE1 yang pada gilirannya menghasilkan produksi amiloid [73, 77]. Peningkatan regulasi level BACE1 juga dikaitkan dengan hipometilasi elemen penambah dalam molekul adhesi sel sindrom Down seperti 1 (DSCAML1). Hal ini menyebabkan upregulasi bace1 yang berlebihan pada tahap awal AD [73]. Banyak perubahan dalam metilasi penambah terletak pada gen yang mengatur ekspresi protein pengatur siklus sel seperti kinase yang bergantung pada siklin (CDK). Pengurangan metilasi penambah CDK meningkatkan levelnya dan mengganggu regulasi siklus sel [78-80]. Hal ini menyebabkan masuknya kembali siklus sel saraf tiba-tiba yang menjadi gagal karena kurangnya mekanisme pengaturan yang tepat [79]. Ini menghasilkan promosi kematian neuron dan hilangnya sinaptik yang menyebabkan degenerasi saraf. Terjadinya hipometilasi DNA pada enhancer terkait dengan pembentukan agregat amiloid pada tahap awal AD [73].
Ada pengamatan yang kontradiktif mengenai tingkat metilasi sehingga sulit untuk memahami peran metilasi DNA dalam degenerasi saraf. Dengan demikian, efek metilasi mungkin bergantung tidak hanya pada level tetapi juga pada lokus metilasi DNA. Pola khas dari metilasi DNA dan ekspresi gen berhubungan dengan kondisi fisiologis normal dan kondisi patologis [81-85]. Sebuah studi rumit tentang tanda tangan metilasi spesifik AD pada DNA dapat memberikan biomarker penting untuk menilai faktor risiko, perkembangan, dan deteksi AD.

Ekstrak cistanche
Pembicaraan silang tentang metilasi Tau dengan PTM lainnya
PTM adalah mode pengaturan beberapa proses seluler, yang dengan sendirinya sangat diatur. Himpunan PTM pada protein menghasilkan kode yang menentukan struktur dan fungsinya. Terjadinya serangkaian modifikasi ganda atau kemungkinan satu situs dimodifikasi oleh PTM yang berbeda sangat penting untuk fungsi protein dan bervariasi sesuai dengan lingkungan seluler. Berbagai residu lisin pada Tau mengalami lebih dari satu jenis modifikasi. Misalnya, K180 dapat diasetilasi atau dimetilasi, K254 dan K290 dapat dimetilasi atau diubiquitinasi, dan K385 dapat dimetilasi atau SUMOylasi [9, 36]. Keadaan PTM pada residu tertentu merupakan karakteristik dari keadaan fungsional Tau.
Ada bukti untuk kemungkinan cross-talk antara metilasi, asetilasi, ubiquitination, dan SUMOylation, dengan satu PTM lebih disukai sesuai kondisi. Ubiquitination di K254 sangat penting dalam kondisi fisiologis untuk mempertahankan homeostasis Tau [25, 86]. Pada AD, tingkat metilasi Tau di K254 melebihi tingkat ubiquitination di PHFs, menghambat pembersihan agregat Tau oleh sistem proteasomal ubiquitin (UPS) [25]. Namun, residu lisin lain K290 ditemukan di mana-mana dalam Tau agregat saat dimetilasi dalam kondisi normal [41]. Ubiquitination juga memiliki kemungkinan cross-talk dengan fosforilasi karena ditemukan bahwa Tau ubiquitination di PHFs dikaitkan dengan fosforilasi karena mendahului ubiquitination dan penggabungan ke dalam PHFs [87-90]. Demikian pula, asetilasi sebagai PTM dikenal karena perannya dalam Tauopati. Protein Tau sebagai PHF sangat diasetilasi dalam keadaan patologis dibandingkan dengan kondisi fisiologis. Residu lisin K163, K174, dan K180 dapat mengalami asetilasi atau metilasi masing-masing dalam keadaan patologis dan fisiologis [37, 91]. Metilasi memiliki fungsi penting dalam stabilitas protein Tau. Mungkin ada pembicaraan silang antara metilasi Tau dan fosforilasi, di mana kedua lokasi berdekatan. Misalnya, tiga lisin dalam motif KXGS (K259, K290, dan K353) dimetilasi dalam kondisi fisiologis [24, 37]. Modifikasi lisin pada motif KXGS sangat mengurangi potensi fosforilasi pada serin yang berdekatan yang berimplikasi pada peran protektif metilasi. Namun, asetilasi lisin pada motif KXGS ditemukan hadir dalam PHFs dan diketahui meningkatkan hiperfosforilasi Tau [92]. Sebagian besar situs untuk metilasi terdapat di wilayah pengikatan mikrotubulus (MTBR), dimana tiga situs tumpang tindih dengan ubiquitination [24, 25]. Asetilasi pada K163, K174, dan/atau K180 dilaporkan terjadi in vivo, sedangkan asetilasi meningkat dengan perkembangan AD. Situs di dalam (K274 dan K280) atau berdekatan (K259 dan K353) ke PHF6* di MTBR juga ditemukan diasetilasi [9, 37]. SUMOylation of Tau terjadi terutama di dua situs - K340 dan K385, keduanya terletak di wilayah domain pengulangan Tau [93]. SUMOylation pada K340 diketahui memiliki dampak patologis karena berkorelasi dengan fosforilasi Tau pada epitop fosfo terkait seperti T231 dan S262 [94]. Meskipun, SUMOylation pada K340 diketahui memiliki peran patologis; K385 berfungsi sebagai situs untuk metilasi dan ubiquitination juga, menunjukkan peran yang menentukan dalam neurodegenerasi. Kemungkinan modifikasi satu situs melalui label PTM yang berbeda (metilasi, asetilasi, dll.) Dapat mendorong nasib protein Tau yang berbeda (Gbr. 3). Bukti terkini dari berbagai pembicaraan silang PTM menunjukkan bahwa persaingan untuk residu lisin dapat mengatur keadaan fungsional serta pergantian protein Tau.

Regulasi metilasi Tau dan implikasi metaboliknya dalam kesehatan saraf
Status metilasi/demetilasi keseluruhan dalam sel bergantung pada kumpulan donor gugus metil universal yaitu S-adenosil metionin (SAM) yang berasal dari metionin. SAM, setelah menyumbangkan gugus metil akan diubah menjadi S-adenosil homosistein (SAH), yang pada gilirannya akan dihidrolisis menjadi homosistein dalam reaksi reversibel (Gbr. 4) [95-97]. Homosistein dapat diubah kembali menjadi metionin oleh enzim metionin sintase mendukung potensi metilasi optimal dalam sel atau diubah menjadi sistein dalam reaksi trans-sulfurasi menggunakan folat [98, 99]. Dengan demikian, rasio SAM dan SAH merupakan penentu penting dari potensi metilasi di mana tingkat yang lebih tinggi dari SAH mencerminkan metilasi seluler yang terganggu [100]. Metabolisme gugus metil dalam sel dianggap sebagai faktor penting mengenai kesehatan saraf karena keterlibatan metilasi dalam berbagai proses pengaturan seperti represi gen melalui metilasi DNA, regulasi epigenetik melalui modifikasi histone, metabolisme neurotransmitter, peran dalam sintesis fosfolipid dan pembentukan mielin [101–108].

Ketidakseimbangan dalam fosforilasi Tau muncul baik oleh aktivitas kinase yang berlebihan atau aktivitas fosfatase yang berkurang. Pada AD, hiperfosforilasi Tau dapat terjadi jika aktivitas PP2A ditekan tanpa adanya perubahan aktivitas kinase [109]. Rasio SAM:SAH yang lebih rendah penting dalam Tauopati, karena ada hubungan tidak langsung antara metilasi seluler yang terganggu dan hiperfosforilasi Tau [110]. Dalam aspek ini, PP2A adalah protein fosfatase penting yang diketahui mengatur keadaan fosforilasi Tau. PP2A terdiri dari tiga subunit dalam bentuk aktifnya—A, B, dan C [111–113]. Pembentukan enzim aktif diatur oleh metilasi reversibel pada C-terminal subunit C, yang mengarahkan pembentukan enzim heterotrimer. Juga, metilasi terjadi pada dimer AC, yang telah terbukti meningkatkan afinitasnya untuk subunit B [113]. Dengan demikian, metilasi memainkan peran sentral dalam aktivasi PP2A. SAH yang terbentuk sebagai hasil metilasi yang diperantarai SAM menimbulkan homosistein, yang biasanya diubah menjadi metionin atau dapat dikembalikan ke SAH dengan bergabung dengan adenosin [114]. Faktor risiko tertentu seperti defisiensi folat (diperlukan untuk reaksi trans-sulfurasi) atau kobalamin (diperlukan untuk konversi homosistein menjadi metionin), kebiasaan diet, faktor genetik, dll. mendorong akumulasi SAH [97, 115-117]. Akumulasi SAH mempromosikan hipometilasi keseluruhan yang mendukung penipisan kumpulan SAM donor metil serta menjadi penghambat kompetitif enzim transferase metil. Peningkatan homocysteine biasanya dianggap sebagai biomarker pada penyakit vaskular [118-120]. Cacat metabolik yang menyebabkan akumulasi homosistein diketahui mempengaruhi fungsi kognitif melalui beragam mekanisme [121, 122]. Homocysteine bertanggung jawab untuk mempengaruhi kesehatan saraf melalui stres oksidatif, deposisi amiloid, dan mempromosikan fosforilasi Tau [123-130]. Tingkat homosistein dapat dianggap sebagai faktor risiko dan penanda patologis. Dengan demikian, menargetkan tingkat homosistein yang tinggi dapat membantu dalam memeriksa perkembangan AD.
Ringkasan dan arah masa depan
Terjadinya dan perkembangan penyakit Alzheimer bergantung pada banyak faktor, di antaranya, modifikasi protein kunci pasca-translasi memainkan peran utama. Tau mengalami sejumlah besar PTM di beberapa lokasi dan dalam hal PTM Tau, fosforilasi dipelajari dengan baik dan ditemukan memiliki peran definitif dalam perkembangan penyakit. Namun, peran metilasi perlu dieksplorasi dan dipahami dengan jelas. Di satu sisi, metilasi Tau berfungsi sebagai pelindung terhadap agregasinya sementara di sisi lain, mungkin memiliki efek merusak. Bergantung pada situs metilasi dan kemungkinan pembicaraan silang serta persaingan untuk situs yang tersedia, efeknya dapat bervariasi. Residu lisin yang dapat mengalami asetilasi dan metilasi penting mengenai fungsi dan stabilitas Tau karena asetilasi diketahui terkait dengan Tau agregat. Tau PHF yang berasal dari otak AD sangat diasetilasi di banyak tempat. Fungsi pelindung metilasi terhadap agregasi Tau dapat dikaitkan dengan metilasi preferensial dari situs tersebut. Namun, residu lisin seperti K254 yang dapat mengalami metilasi dan ubiquitination, menghadirkan skenario yang berbeda. Dalam kasus seperti itu, metilasi dapat menghambat degradasi dan pergantian Tau dalam sel dengan menghambat degradasi Tau proteasomal.

Suplemen cistanche
Regulasi epigenetik merupakan aspek penting dari penyakit Alzheimer karena tingkat ekspresi dari banyak protein kunci seperti APP, BACE1, Presenilins, dan ApoE diketahui berada di bawah regulasi epigenetik. Di sini, peran metilasi sebagai penekan gen melalui metilasi DNA serta dalam remodeling kromatin melalui modifikasi lisin histone sangat penting. Potensi metilasi keseluruhan sel diperlukan untuk mengendalikan tingkat transkripsi gen. Kondisi yang mendorong hipometilasi dapat menyebabkan peningkatan kadar transkrip gen dan dengan demikian, peningkatan kadar protein. Protein yang secara langsung (APP, Tau, dan Presenilin) atau tidak langsung (BACE1 dan berbagai kinase lainnya) yang terlibat dalam perkembangan AD diregulasi sehingga terjadi pergeseran keseimbangan menuju perkembangan penyakit. Selanjutnya, enzim yang terlibat dalam fungsi perlindungan seperti PP2A diatur melalui metilasi. Di bawah metilasi yang berkurang dalam sel, penekanan PP2A menyebabkan peningkatan dan tingkat abnormal fosforilasi termasuk hiperfosforilasi Tau.
Metilasi terlibat langsung dalam regulasi Tau serta mekanisme epigenetik dan keadaan hipometilasi dalam sel adalah salah satu faktor penyebabnya. Ada keseimbangan yang rumit antara tingkat SAM donor kelompok metil universal dan SAH pasangannya yang menentukan potensi metilasi total. Ketidakseimbangan metabolisme kelompok metil dapat disebabkan oleh faktor intrinsik dan ekstrinsik, menghasilkan rasio SAM:SAH yang lebih rendah dan dengan demikian mengurangi potensi metilasi. Dalam kasus seperti itu, kadar homosistein plasma sangat tinggi yang telah lama digunakan sebagai penanda kesehatan jantung. Namun, levelnya juga ditemukan meningkat pada kondisi neurodegeneratif yang menunjukkan peran penting metilasi.
Metilasi dapat berfungsi sebagai represor atau aktivator ekspresi gen tergantung pada lokasi modifikasi lisin histon [131]. Pemberian inhibitor DNMT spesifik dapat membantu meringankan kondisi patologis yang timbul dari hipermetilasi. Kondisi hipoksia pada neuron kortikal dan hipokampus mengakibatkan peningkatan H3K9Me2 dan penurunan asetilasi H3 pada promotor neprilysin yang menyebabkan penurunan regulasi. Berkurangnya kadar neprilysin meningkatkan akumulasi plak amiloid karena berfungsi sebagai enzim pendegradasi A [132]. Diazepinquinazolin-amine derivatif-BIX-01294 adalah penghambat DNMT yang secara khusus bekerja pada metil transferase G9a [133]. Perawatan BIX-01294 telah dilaporkan untuk melengkapi plastisitas sinaptik dalam model tikus amiloid [134]. Namun, sebagian besar inhibitor atau modulator metilasi seperti decitabine (DAC) dan azacitidine (AZA), tidak spesifik dan menunjukkan efek luas genom global [135]. Dengan demikian, menggunakan inhibitor atau modulator yang merupakan agen spesifik yang dapat bekerja untuk mempertahankan potensi metilasi diinginkan untuk merancang strategi terapeutik.
Kebiasaan diet dan intervensi terapeutik dapat membantu memulihkan kadar homosistein normal dan dengan demikian potensi metilasi. Karena metilasi terlibat baik secara langsung sebagai pengubah Tau dan secara tidak langsung sebagai modulator epigenetik pada AD; itu bisa terbukti menjadi target terapi penting untuk pencegahan penyakit. Penyakit Alzheimer dikaitkan dengan tingkat SAM yang lebih rendah seperti yang terlihat di otak AD [136, 137]. Pada AD, perubahan metabolisme satu karbon yang melibatkan metilasi terbukti, menghambat potensi metilasi global. Potensi metilasi yang berkurang pada gilirannya menghasilkan hipometilasi secara keseluruhan. Keadaan hipometilasi dalam neuron dikaitkan dengan agregasi Tau, peningkatan ekspresi Presenilin, dan akumulasi amiloid [138, 139]. Dengan demikian, strategi terapeutik yang ditujukan untuk mengisi kembali potensi metilasi yang berkurang pada neuron mungkin terbukti bermanfaat dalam pengobatan AD (Gbr. 5). Pemberian SAM pada tikus 3xTg-AD ditemukan efektif melawan patologi amiloid dan Tau dan memperbaiki faktor-faktor yang terkait dengan iklan seperti predisposisi genetik dan stres oksidatif [140, 141].
Senyawa alami yang mampu memodulasi keadaan metilasi DNA dapat memberikan pendekatan aksesori untuk mengurangi ciri patologis pada AD. Misalnya, Epigallocatechin-3-gallate (EGCG) secara kompetitif menghambat DNMT1 dan menghasilkan ekspresi ulang gen yang dibungkam melalui metilasi termediasi DNMT1-[142–144]. Ada molekul kecil lain yang berasal dari alam seperti—naringin, apigenin, luteolin, curcumin, genistein, dll., yang diketahui memiliki efek sedang pada metilasi DNA [144-146].

Referensi
1. Agorogiannis E, Agorogiannis G, Papadimitriou A, Hadjigeorgiou G. Protein salah lipat pada penyakit neurodegeneratif. Neuropathol Appl Neurobiol. 2004;30:215–24.
2. Dehmelt L, Halpain S. Keluarga MAP2/Tau dari protein terkait mikrotubulus. Genom Biol. 2005;6:1–10.
3. Terwel D, Dewachter I, Van Leuven F. Transpor aksonal, protein tau, dan degenerasi saraf pada penyakit Alzheimer. Neuro Mol Med. 2002;2:151–65.
4. Sonawane SK, Chinnathambi S. Propagasi seperti prion dari tau yang dimodifikasi pasca-translasi pada penyakit Alzheimer: sebuah hipotesis. J Mol Neurosci. 2018;65:480–90.
5. Gorantla NV, protein Chinnathambi S. Tau yang dialirkan oleh pendamping molekuler selama penyakit Alzheimer. J Mol Neurosci. 2018;66:356–68.
6. Gorantla NV, jalur Chinnathambi S. Autophagic untuk membersihkan agregat tau pada penyakit Alzheimer. Sel Mol Neurobiol. 2020;8:1–7.
7. Ellmer D, Brehs M, Haj-Yahya M, Lashuel HA, Becker CF. Modifikasi posttranslasional tunggal di domain pengulangan pusat Tau4 berdampak pada agregasi dan pengikatan tubulin. Angew Chem Int Ed. 2019;58:1616–20.
8. Ercan-Herbst E, Ehrig J, Schöndorf DC, Behrendt A, Klaus B, Ramos BG, Oriol NP, Weber C, Ehrnhoefer DE. Tanda tangan modifikasi pasca-translasi mendefinisikan perubahan dalam tau terlarut yang berkorelasi dengan oligomerisasi pada otak penyakit Alzheimer tahap awal. Komunitas Acta Neuropathol. 2019;7:1–19.
9. Martin L, Latypova X, Terro F. Modifikasi protein tau pasca-translasi: implikasi untuk penyakit Alzheimer. Neurochem Int. 2011;58:458–71.
10. Alonso ADC, Grundke-Iqbal I, Iqbal K. Penyakit Alzheimer hiperfosforilasi tau menyita tau normal menjadi kusut filamen dan membongkar mikrotubulus. Nat Med. 1996;2:783–7.
11. Johnson GV, Stoothof WH. Fosforilasi tau dalam fungsi dan disfungsi sel saraf. Sains Sel J. 2004;117:5721–9.
12. Brandt R, Trushina NI, Bakota L, Mulkidjanian AY. Evolusi tau fosforilasi dan interaksi. Neurosci Penuaan Depan. 2019; 11:256.
13. Yu Y, Run X, Liang Z, Li Y, Liu F, Liu Y, Iqbal K, Grundke-Iqbal I, Gong CX. Regulasi perkembangan fosforilasi tau, tau kinase, dan tau fosfatase. J Neurochem. 2009;108:1480–94.
14. Neddens J, Temmel M, Flunkert S, Kerschbaumer B, Hoeller C, Loefer T, Niederkofer V, Daum G, Attems J, Hutter-Paier B. Fosforilasi berbagai situs tau selama perkembangan penyakit Alzheimer. Komunitas Acta Neuropathol. 2018; 6:52.
15. Šimić G, Babić Leko M, Wray S, Harrington C, Delalle I, Jovanov-Milošević N, Bažadona D, Buée L, De Silva R, Di Giovanni G. Tau hiperfosforilasi protein dan agregasi pada penyakit Alzheimer dan tauopati lainnya, dan kemungkinan strategi neuroprotektif. Biomolekul. 2016;6:6.
16. Ishiguro K, Sato K, Takamatsu M, Park J, Uchida T, Imahori K. Analisis fosforilasi tau dengan antibodi spesifik untuk situs fosforilasi. Neurosci Lett. 1995;202:81–4.
17. Goedert M, Jakes R, Crowther R, Cohen P, Vanmechelen E, Vandermeeren M, Cras P. Pemetaan epitope antibodi monoklonal ke filamen heliks berpasangan penyakit Alzheimer: identifikasi situs fosforilasi dalam protein tau. Biochem J. 1994;301:871–7.
18. O'Neill C., Anderton B., Anderton BH, Betts J., Blackstock WP, Brion J.-P., Chapman S., Connell J., Dayanandan R., Gallo J.-M. Dalam Simposium Masyarakat Biokimia, vol. 67. Pers Portland; 2001. hlm. 73–80.
19. Wagner U, Utton M, Gallo JM, Miller C. Fosforilasi seluler tau oleh GSK-3 beta memengaruhi pengikatan tau ke mikrotubulus dan organisasi mikrotubulus. Sains Sel J. 1996;109:1537–43.
20. Gong CX, Lidsky T, Wegiel J, Zuck L, Grundke-Iqbal I, Iqbal K. Fosforilasi protein tau terkait mikrotubulus diatur oleh protein fosfatase 2A dalam implikasi otak mamalia untuk degenerasi neurofibrillary pada penyakit Alzheimer. J Biol Kimia. 2000;275:5535–44.
21. Liu F, Grundke-Iqbal I, Iqbal K, Gong CX. Kontribusi protein fosfatase PP1, PP2A, PP2B, dan PP5 terhadap pengaturan fosforilasi tau. Eur J Neurosci. 2005;22:1942–50.
22. Balmik AA, Sonawane SK, Chinnathambi S. Modulasi jaringan aktin dan fosforilasi tau oleh domain HDAC6 ZnF UBP. BioRxiv, 702571; 2019.
23. Chen S, Li B, Grundke-Iqbal I, Iqbal K. I PP2A 1 mempengaruhi fosforilasi Tau melalui hubungan dengan subunit katalitik protein fosfatase 2A. J Biol Kimia. 2008;283:10513–21.
24. Funk KE, Thomas SN, Schafer KN, Cooper GL, Liao Z, Clark DJ, Yang AJ, Kuret J. Metilasi lisin adalah modifikasi pasca-translasi endogen protein tau di otak manusia dan modulator kecenderungan agregasi. Biochem J. 2014;462:77–88.
25. Thomas SN, Funk KE, Wan Y, Liao Z, Davies P, Kuret J, Yang AJ. Modifikasi ganda protein PHF-tau penyakit Alzheimer dengan metilasi lisin dan ubiquitylation: pendekatan spektrometri massa. Acta Neuropatol. 2012;123:105–17.
26. Sontag E, Nunbhakdi-Craig V, Sontag JM, Diaz-Arrastia R, Ogris E, Dayal S, Lentz SR, Arning E, Bottiglieri T. Protein fosfatase 2A methyltransferase menghubungkan metabolisme homocysteine dengan regulasi protein prekursor tau dan amiloid. J Neurosci. 2007;27:2751–9.
27. Shirafuji N, Hamano T, Yen SH, Kanaan NM, Yoshida H, Hayashi K, Ikawa M, Yamamura O, Kuriyama M, Nakamoto Y. Homosistein meningkatkan fosforilasi tau, pemotongan dan oligomerisasi. Int J Mol Sci. 2018;19:891.
28. Bryant JC, Westphal RS, Wadzinski BE. Residu leusin C-terminal termetilasi dari subunit katalitik PP2A penting untuk pengikatan subunit B pengatur. Biochem J. 1999;339:241–6.
29. Wang Y, Yang R, Gu J, Yin X, Jin N, Xie S, Wang Y, Chang H, Qian W, Shi J. Pembicaraan silang antara jalur PI3K-AKT-GSK-3 dan PP2A menentukan tau hiperfosforilasi. Neurobiol Penuaan. 2015;36:188–200.
30. Qian W, Shi J, Yin X, Iqbal K, Grundke-Iqbal I, Gong CX, Liu F. PP2A mengatur fosforilasi tau secara langsung dan juga secara tidak langsung dengan mengaktifkan GSK-3 . J Alzheimer Dis. 2010;19:1221–9.
31. Copeland RA, Solomon ME, Richon VM. Protein methyltransferases sebagai kelas target untuk penemuan obat. Nat Rev Obat Discov. 2009;8:724–32.
32. Dillon SC, Zhang X, Trievel RC, Cheng X. Superfamili protein domain SET: protein lysine methyltransferases. Genom Biol. 2005;6:227.
33. Qian C, Zhou MM. SET domain protein lisin metiltransferase: struktur, spesifisitas, dan katalisis. Sel Mol Life Sci CMLS. 2006;63:2755–63.
34. P, Dhayalan A, Murakami M, Zhang X, Tamas R, Jurkowska R, Komatsu Y, Shinkai Y, Cheng X, Jeltsch A. Protein lysine methyltransferase G9a bekerja pada target non-histone. Nat Chem Biol. 2008;4:344–6.
35. Tamas R. Investigasi protein yang bertanggung jawab atas pembentukan dan pengenalan modifikasi lisin yang menonjol; 2014.
36. Gong CX, Liu F, Grundke-Iqbal I, Iqbal K. Modifikasi pasca-translasi protein tau pada penyakit Alzheimer. J Neural Transm. 2005;112:813–38.
37. Kontaxi C, Piccardo P, Gill AC. Modifikasi pasca-translasi protein tau yang diarahkan lisin pada penyakit Alzheimer dan tauopati terkait. Biosci Mol Depan. 2017; 4:56.
38. Min SW, Chen X, Tracy TE, Li Y, Zhou Y, Wang C, Shirakawa K, Minami SS, Defensor E, Mok SA. Peran penting asetilasi dalam neurodegenerasi yang dimediasi tau dan defisit kognitif. Nat Med. 2015;21:1154–62.
39. Min SW, Cho SH, Zhou Y, Schroeder S, Haroutunian V, Seeley WW, Huang EJ, Shen Y, Masliah E, Mukherjee C. Asetilasi tau menghambat degradasinya dan berkontribusi pada tauopati. Neuron. 2010;67:953–66.
40. Bichmann M, Oriol NP, Ercan-Herbst E, Schöndorf DC, Ramos BG, Schwaerzler V, Haberkant P, Gasparini L, Ehrnhoefer DE. Monometilasi lisin termediasi SETD7-melimpah pada Tau nuklir non-hiperfosforilasi. bioRxiv; 2020.
41. Morris M, Knudsen GM, Maeda S, Trinidad JC, Ioanoviciu A, Burlingame AL, Mucke L. Tau modifikasi pasca-translasi pada tikus transgenik protein prekursor amiloid tipe liar dan manusia. Nat Neurosci. 2015;18:1183–9.
42. Brandt R, Léger J, Lee G. Interaksi tau dengan membran plasma saraf dimediasi oleh domain proyeksi terminal amino tau. Sel J Biol. 1995;131:1327–40.
43. Sultan A, Nesslany F, Violet M, Bégard S, Loyens A, Talahari S, Mansuroglu Z, Marzin D, Sersan N, Humez S. Nuclear tau, pemain kunci dalam perlindungan DNA saraf. J Biol Kimia. 2011;286:4566–75.
44. Park SY, Ferreira A. Generasi fragmen neurotoksik 17 kDa: mekanisme alternatif dimana tau memediasi neurodegenerasi yang diinduksi -amyloid. J Neurosci. 2005;25:5365–75.
45. Amadoro G, Ciotti MT, Costanzi M, Cestari V, Calissano P, Canu N. Reseptor NMDA memediasi neurotoksisitas yang diinduksi oleh calpain dan aktivasi ERK/MAPK. Proc Natl Acad Sci. 2006;103:2892–7.
46. Reinecke JB, DeVos SL, McGrath JP, Shepard AM, Goncharov DK, Tait DN, Fleming SR, Vincent MP, Steinhilb ML. Melibatkan calpain dalam toksisitas yang dimediasi tau secara in vivo. PLo SATU. 2011;6:e23865.
47. Neal M, Richardson JR. Regulasi epigenetik fungsi astrosit dalam peradangan saraf dan degenerasi saraf. Biochimica et Biophysica Acta Mol Basis Dis. 2018;1864:432–43.
48. Mastroeni D, Grover A, Delvaux E, Whiteside C, Coleman PD, Rogers J. Perubahan epigenetik pada penyakit Alzheimer: penurunan metilasi DNA. Neurobiol Penuaan. 2010;31:2025–37.
49. Mastroeni D, McKee A, Grover A, Rogers J, Coleman PD. Perbedaan epigenetik pada neuron kortikal dari sepasang kembar monozigot sumbang untuk penyakit Alzheimer. PLo SATU. 2009;4:e6617.
50. Tulloch J, Leong L, Thomson Z, Chen S, Lee EG, Keene CD, Millard SP, Yu CE. Perubahan epigenetik APOE spesifik Glia di otak penyakit Alzheimer. Otak Res. 2018;1698:179–86.
51. Cheray M, Joseph B. Epigenetik mengendalikan plastisitas mikroglia. Neurosci Sel Depan. 2018; 12:243.
52. Das R, Chinnathambi S. Microglial priming dari presentasi antigen dan stimulasi adaptif pada penyakit Alzheimer. Ilmu Kehidupan Mol Sel. 2019; 6:1–14.
53. Mano T, Nagata K, Nonaka T, Tarutani A, Imamura T, Hashimoto T, Bannai T, Koshi-Mano K, Tsuchida T, Ohtomo R. Analisis metilom spesifik neuron mengungkapkan regulasi epigenetik dan disfungsi BRCA1 terkait tau pada penyakit Alzheimer. Proc Natl Acad Sci. 2017;114:E9645–54.
54. Urdinguio RG, Sanchez-Mut JV, Esteller M. Mekanisme epigenetik pada penyakit saraf: gen, sindrom, dan terapi. Lancet Neurol. 2009;8:1056–72.
55. Jakovcevski M, Mekanisme Akbarian S. Epigenetik pada penyakit saraf. Nat Med. 2012;18:1194–204.
56. Mekanisme metilasi dan epigenetik Holliday R. DNA. Biofisika Sel. 1989; 15:15–20.
57. Metilasi DNA dan modifikasi histon Fuks F.: bekerja sama untuk membungkam gen. Curr Opin Genet Dev. 2005;15:490–5.
58. Illingworth RS, Gruenewald-Schneider U, Webb S, Kerr AR, James KD, Turner DJ, Smith C, Harrison DJ, Andrews R, Bird AP. Pulau Orphan CpG mengidentifikasi banyak promotor yang dilestarikan dalam genom mamalia. PLoS Genet. 2010;6:e1001134.
59. Murakami K, Kojima T, Sakaki Y. Penilaian kelompok situs pengikatan faktor transkripsi tentang promotor manusia, pulau CpG, dan ekspresi gen. Genom BMC. 2004;5:16.
60. Liu Y, Wang M, Marcora EM, Zhang B, Kambing AM. Hipermetilasi DNA promotor—implikasi untuk penyakit Alzheimer. Neurosci Lett. 2019;711:134403.
61. Bradley-Whitman M, Lovell M. Perubahan epigenetik dalam perkembangan penyakit Alzheimer. Mech Aging Dev. 2013;134:486–95.
62. Fu Y, He C. Modifikasi asam nukleat dengan signifikansi epigenetik. Curr Opin Chem Biol. 2012; 16:516–24.
63. Kriaucionis S, metilasi DNA A. Burung dan sindrom Rett. Hum Mol Genet. 2003;12:R221–7.
64. Woodcock D, Crowther P, Diver W. Mayoritas deoxycytidines termetilasi dalam DNA manusia tidak ada dalam dinukleotida CpG. Biochem Biophys Res Commun. 1987;145:888–94.
65. Ziller MJ, Müller F, Liao J, Zhang Y, Gu H, Bock C, Boyle P, Epstein CB, Bernstein BE, Lengauer T. Distribusi genomik dan variasi antar sampel metilasi non-CpG di seluruh jenis sel manusia. PLoS Genet. 2011;7:e1002389.
66.Robertson KD. metilasi DNA dan penyakit manusia. Nat Rev Genet. 2005;6:597–610.
67. Metilasi DNA Moore LD, Le T, Fan G. dan fungsi dasarnya. Neuropsikofarmakologi. 2013;38:23–38.
68. Al-Mahdawi S, Virmouni SA, Pook MA. Biomarker epigenetik dan diagnostik. Amsterdam: Elsevier; 2016. hal. 401–15.
69. Fedotova EY, metilasi Illarioshkin S. DNA pada penyakit neurodegeneratif. Russ J Genet. 2019;55:271–7.
70. Bakulski KM, Dolinoy DC, Sartor MA, Paulson HL, Konen JR, Lieberman AP, Albin RL, Hu H, Rozek LS. Perbedaan metilasi DNA selebar genom antara penyakit Alzheimer onset lambat dan kontrol normal secara kognitif di korteks frontal manusia. J Alzheimer Dis. 2012;29:571–88.
71. Rao J, Keleshian V, Klein S, Rapoport S. Modifikasi epigenetik di korteks frontal dari penyakit Alzheimer dan pasien gangguan bipolar. Terjemahan Psikiatri. 2012;2:e132.
72. Coppieters N, Dragunow M. Epigenetik pada penyakit Alzheimer: fokus pada modifikasi DNA. Curr Pharm Des. 2011;17:3398–412.
73. Li P, Marshall L, Oh G, Jakubowski JL, Groot D, He Y, Wang T, Petronis A, Labrie V. Disregulasi peningkat epigenetik pada neuron dikaitkan dengan patologi penyakit Alzheimer dan gejala kognitif. Nat Komun. 2019; 10:1–14.
74. IP Pogribny, Beland FA. Hipometilasi DNA dalam asal dan patogenesis penyakit manusia. Ilmu Kehidupan Mol Sel. 2009;66:2249–61.
75. Fan G, Beard C, Chen RZ, Csankovszki G, Sun Y, Siniaia M, Biniszkiewicz D, Bates B, Lee PP, Kühn R. Hipometilasi DNA mengganggu fungsi dan kelangsungan hidup neuron SSP pada hewan setelah melahirkan. J Neurosci. 2001;21:788–97.
76. N-nya, McKenzie C, Garrett R, Baker M, Fox N, Isaacs GD. Amiloid- mengubah status metilasi DNA gen nasib sel dalam model penyakit Alzheimer. J Alzheimer Dis. 2014;38:831–44.
77. Kandalepas PC, Sadleir KR, Eimer WA, Zhao J, Nicholson DA, Vassar R. The Alzheimer -secretase BACE1 terlokalisasi ke terminal presinaptik normal dan ke terminal presinaptik distrofi yang mengelilingi plak amiloid. Acta Neuropatol. 2013;126:329–52.
78. Fischer A, Sananbenesi F, Wang X, Dobbin M, Tsai LH. Pemulihan pembelajaran dan memori dikaitkan dengan remodeling kromatin. Alam. 2007;447:178–82.
79. McShea A, Lee HG, Petersen RB, Casadesus G, Vincent I, Linford NJ, Funk JO, Shapiro RA, Smith MA. Masuk kembali siklus sel saraf memediasi perubahan tipe penyakit Alzheimer. Biochimica et Biophysica Acta Mol Basis Dis. 2007;1772:467–72.
80. Lee KY, Clark AW, Rosales JL, Chapman K, Fung T, Johnston RN. Cdc neuronal yang meningkat2-seperti aktivitas kinase di otak penyakit Alzheimer. Neurosci Res. 1999; 34:21–9.
81. Sanchez-Mut JV, Heyn H, Vidal E, Moran S, Sayols S, Delgado-Morales R, Schultz MD, Ansoleaga B, Garcia-Esparcia P, Pons-Espinal M. Metilom DNA manusia dari penyakit neurodegeneratif menunjukkan pola epigenomik umum . Terjemahan Psikiatri. 2016;6:e718–e718.
82. Metilasi DNA Lu H, Liu X, Deng Y, Qing H., tangan di balik penyakit neurodegeneratif. Neurosci Penuaan Depan. 2013;5:85.
83. Wen KX, Milic J, El-Khodor B, Dhana K, Nano J, Pulido T, Kraja B, Zaciragic A, Bramer WM, Troup J. Peran metilasi DNA dan modifikasi histone pada penyakit neurodegeneratif: tinjauan sistematis. PLo SATU. 2016;11:e0167201.
84. Sanchez-Mut JV, Aso E, Panayotis N, Lott I, Dierssen M, Rabano A, Urdinguio RG, Fernandez AF, Astudillo A, Martin-Subero JI. Peta metilasi DNA tikus dan otak manusia mengidentifikasi gen target pada penyakit Alzheimer. Otak. 2013;136:3018–27.
85. Bollati V, Galimberti D, Pergola L, Dalla Valle E, Barretta F, Cortini F, Scarpini E, Bertazzi P, Baccarelli A. Metilasi DNA dalam elemen berulang dan penyakit Alzheimer. Brain Behav Immun. 2011;25:1078–83.
86. Goldbaum O, Richter C. Neurobiologi stres proteolitik penyakit menyebabkan induksi protein kejutan panas, ubiquitination tau, dan perekrutan ubiquitin ke agregat tau-positif dalam oligodendrosit dalam kultur; 2004.
87. Kosik KS, Shimura H. Phosphorylated tau dan ciliopathies neurodegeneratif. Biochimica et Biophysica Acta Mol Basis Dis. 2005;1739:298–310.
88. Arnaud L, Robakis NK, Figueiredo-Pereira ME. Mungkin diperlukan peradangan, fosforilasi, dan ubiquitinasi untuk 'menjerat penyakit Alzheimer'. Neurodegener Dis. 2006;3:313–9.
89. Bancher C, Brunner C, Lassmann H, Budka H, Jellinger K, Wiche G, Seitelberger F, Grundke-Iqbal I, Iqbal K, Wisniewski H. Akumulasi τ yang terfosforilasi secara abnormal mendahului pembentukan kusut neurofibrillary pada penyakit Alzheimer. Otak Res. 1989;477:90–9.
90. Bancher C, Grundke-Iqbal I, Iqbal K, Fried V, Smith H, Wisniewski H. Fosforilasi tau yang abnormal mendahului ubiquitination dalam patologi neurofibrillary penyakit Alzheimer. Otak Res. 1991;539:11–8.
91. Yang XJ, Seto E. Lysine acetylation: crosstalk terkodifikasi dengan modifikasi posttranslasional lainnya. Sel Mol. 2008;31:449–61.
92. Cook C, Carlomagno Y, Gendron TF, Dunmore J, Schefel K, Stetler C, Davis M, Dickson D, Jarpe M, DeTure M. Asetilasi motif KXGS di tau adalah penentu penting dalam modulasi agregasi dan pembersihan tau . Hum Mol Genet. 2014;23:104–16.
93. Dorval V, Fraser PE. Modifikasi ubiquitin-like modifier (SUMO) kecil dari protein tau dan -synuclein yang dibuka secara alami. J Biol Kimia. 2006;281:9919–24.
94. Luo HB, Xia YY, Shu XJ, Liu ZC, Feng Y, Liu XH, Yu G, Yin G, Xiong YS, Zeng K. SUMOylation pada K340 menghambat degradasi tau melalui deregulasi fosforilasi dan ubiquitinasinya. Proc Natl Acad Sci. 2014;111:16586–91.
95. Finkelstein JD. Sifat pengaturan metabolik S-adenosylmethionine dan S-adenosylhomocysteine. Klinik Kimia Lab Med. 2007;45:1694–9.
96. Loenen W. Portland Press Ltd., 2006.
97. Obeid R, Herrmann W. Homosistein dan lipid: S-adenosil metionin sebagai perantara utama. FEB Lett. 2009;583:1215–25.
98. Joseph J, Loscalzo J. Methoxistasis: mengintegrasikan peran homosistein dan asam folat dalam patobiologi kardiovaskular. Nutrisi. 2013;5:3235–56.
99. Williams KT, Schalinske KL. Wawasan baru tentang regulasi gugus metil dan metabolisme homosistein. J Nutr. 2007;137:311–4.
100. Bottiglieri T, Hyland K, Reynolds EH. Potensi klinis ademetionine (S-adenosylmethionine) pada gangguan neurologis. Narkoba. 1994;48:137–52.
101. Vaillant I, Paszkowski J. Peran histone dan metilasi DNA dalam regulasi gen. Curr Opin Plant Biol. 2007;10:528–33.
102. Razin A, metilasi DNA Cedar H. dan ekspresi gen. Microbiol Mol Biol Rev. 1991;55:451–8.
103. Miller AL. Hubungan metilasi, neurotransmitter, dan antioksidan antara folat dan depresi. Alternatif Med Rev. 2008;13:3.
104. Rosengarten H, Friedhof AJ. Tinjauan studi terbaru tentang biosintesis dan ekskresi halusinogen yang dibentuk oleh metilasi neurotransmiter atau zat terkait. Banteng Skizofrenia. 1976;2:90.
105. Hirata F, metilasi Axelrod J. Fosfolipid dan transmisi sinyal biologis. Sains. 1980;209:1082–90.
106. Pascale R, Pirisi L, Daino L, Zanetti S, Satta A, Bartoli E, Feo F. Peran metilasi fosfatidiletanolamin dalam sintesis fosfatidilkolin oleh hepatosit yang diisolasi dari tikus yang kekurangan kolin. FEB Lett. 1982;145:293–7.
107. Kim S, Lim IK, Park GH, Paik WK. Metilasi biologis protein dasar myelin: enzimologi dan signifikansi biologis. Biol Sel Int J Biochem. 1997;29:743–51.
108. Zarazúa S, Ríos R, Delgado JM, Santoyo ME, Ortiz-Pérez D, JiménezCapdeville ME. Penurunan metilasi arginin dan perubahan mielin pada tikus yang terpajan arsenik. Neurotoksikologi. 2010;31:94–100.
109. Planel E, Yasutake K, Fujita SC, Ishiguro K. Penghambatan protein fosfatase 2A mengesampingkan tau protein kinase I / glikogen sintase kinase 3 dan penghambatan kinase 5 yang bergantung pada siklin dan menghasilkan hiperfosforilasi tau di hipokampus tikus yang kelaparan. J Biol Kimia. 2001;276:34298–306.
110. Vafai SB, Saham JB. Metilasi protein fosfatase 2A: hubungan antara peningkatan homosistein plasma dan Penyakit Alzheimer. FEB Lett. 2002;518:1–4.
111. Janssens V, Goris J. Protein fosfatase 2A: keluarga serin/treonin fosfatase yang sangat teratur yang terlibat dalam pertumbuhan dan pensinyalan sel. Biochem J. 2001;353:417–39.
112. Sontag E, Nunbhakdi-Craig V, Lee G, Brandt R, Kamibayashi C, Kuret J, White CL, Mumby MC, Bloom GS. Interaksi molekuler antara protein fosfatase 2A, tau, dan mikrotubulus Implikasi regulasi fosforilasi tau dan perkembangan tauopati. J Biol Kimia. 1999;274:25490–8.
113. Tolstykh T, Lee J, Vafai S, Saham JB. Metilasi karboksil mengatur fosfoprotein fosfatase 2A dengan mengendalikan asosiasi subunit B pengatur. EMBO J. 2000;19:5682–91.
114. De La Haba G, Cantoni G. Sintesis enzimatik S-adenosylL-homocysteine dari adenosine dan homocysteine. J Biol Kimia. 1959;234:603–8.
115. Yi P, Melnyk S, Pogribna M, IP Pogribny, Hine RJ, James SJ. Peningkatan homosistein plasma terkait dengan peningkatan paralel dalam plasma S-adenosylhomocysteine dan hipometilasi DNA limfosit. J Biol Kimia. 2000;275:29318–23.
116. Tchantchou F, Graves M, Ortiz D, Chan A, Rogers E, Shea T. S-adenosyl metionin: hubungan antara nutrisi dan faktor risiko genetik untuk neurodegenerasi pada penyakit Alzheimer. J Nutr Kesehatan Penuaan. 2006;10:541.
117. Bottiglieri T. Folat, vitamin B12, dan S-adenosylmethionine. Klinik Psikiatri. 2013;36:1–13.
118. Sreckovic B, Sreckovic VD, Soldatovic I, Colak E, Sumarac-Dumanovic M, Janeski H, Janeski N, Gacic J, Mrdovic I. Homosistein adalah penanda sindrom metabolik dan aterosklerosis. Sindrom Diabetes Metab. 2017;11:179–82.
119. Schalinske KL, Smazal AL. Ketidakseimbangan homosistein: penanda metabolisme patologis. Adv Nutr. 2012;3:755–62.
120. Chaava M, Tsh B, Tsh S. Homosistein sebagai penanda risiko penyakit kardiovaskular. Berita Medis Georgia. 2005;5:65–70.
121. Obeid R, Herrmann W. Mekanisme neurotoksisitas homosistein pada penyakit neurodegeneratif dengan referensi khusus untuk demensia. FEB Lett. 2006;580:2994–3005.
122. Herrmann W, Obeid R. Homosistein: biomarker pada penyakit neurodegeneratif. Klinik Kimia Lab Med. 2011;49:435–41.
123. Lehmann M, Gottfried C, Regland B. Identifikasi gangguan kognitif pada lansia: homosistein merupakan penanda awal. Dement Geriatr Cogn Disord. 1999; 10:12.
124. Moretti R, Caruso P. Peran kontroversial homosistein dalam neurologi: dari laboratorium hingga praktik klinis. Int J Mol Sci. 2019;20:231.
125. Hofman M. Hipotesis: hyperhomocysteinemia merupakan indikator stres oksidan. Hipotesis medis. 2011;77:1088–93.
126. Stühlinger MC, Tsao PS, Her JH, Kimoto M, Balint RF, Cooke JP. Homosistein merusak jalur sintase oksida nitrat: peran dimethylarginine asimetris. Sirkulasi. 2001;104:2569–75.
127.Morris MS. Homocysteine dan penyakit Alzheimer. Lancet Neurol. 2003;2:425–8.
128. Leulliot N, Quevillon-Cheruel S, Sorel I, de La Sierra-Gallay IL, Collinet B, Graille M, Blondeau K, Bettache N, Poupon A, Janin J. Struktur protein fosfatase metiltransferase 1 (PPM1), leusin karboksil metiltransferase yang terlibat dalam pengaturan aktivitas protein fosfatase 2A. J Biol Kimia. 2004;279:8351–8.
129. Wang JZ, Gong CX, Zaidi T, Grundke-Iqbal I, Iqbal K. Defosforilasi Alzheimer memasangkan filamen heliks oleh protein fosfatase-2A dan- 2B. J Biol Kimia. 1995;270:4854–60.
130. Kruman II, Kumaravel T, Lohani A, Pedersen WA, Cutler RG, Kruman Y, Haughey N, Lee J, Evans M, Mattson MP. Defisiensi asam folat dan homosistein merusak perbaikan DNA pada neuron hippocampal dan membuat mereka peka terhadap toksisitas amiloid dalam model eksperimental penyakit Alzheimer. J Neurosci. 2002;22:1752–62.
131. Kayu IC. Kontribusi dan potensi terapeutik dari modifikasi epigenetik pada penyakit Alzheimer. Neurosci Depan. 2018;12:649.
132. Wang Z, Yang D, Zhang X, Li T, Li J, Tang Y, Le W. Penurunan regulasi neprilysin yang diinduksi hipoksia dengan modifikasi histone pada neuron kortikal dan hippocampal primer tikus. PLo SATU. 2011;6:e19229.
133. Kubicek S, O'Sullivan RJ, EM Agustus, Hickey ER, Zhang Q, Teodoro ML, Rea S, Mechtler K, Kowalski JA, Homon CA. Pembalikan H3K9me2 oleh inhibitor molekul kecil untuk histone methyltransferase G9a. Sel Mol. 2007;25:473–81.
134. Sharma M, Dierkes T, Sajikumar S. Regulasi epigenetik oleh kompleks G9a/GLP memperbaiki amiloid-beta 1–42 menginduksi defisit dalam plastisitas jangka panjang dan penandaan/penangkapan sinaptik pada neuron piramidal hippocampal. Sel Penuaan. 2017;16:1062–72.
135. Neja SA. Demetilasi DNA spesifik lokasi sebagai target potensial untuk terapi epigenetik kanker Wawasan Epigenetik. 2020;13:2516865720964808.
136. Morrison LD, Smith DD, Kish SJ. Tingkat otak S-adenosylmethionine sangat menurun pada penyakit Alzheimer. J Neurochem. 1996;67:1328–31.
137. Linnebank M, Popp J, Smulders Y, Smith D, Semmler A, Farkas M, Kulic L, Cvetanovska G, Blom H, Stofel-Wagner B. S-adenosylmethionine menurun pada cairan serebrospinal pasien dengan penyakit Alzheimer. Neurodegener Dis. 2010;7:373–8.
138. Fuso A, Nicolia V, Cavallaro RA, Ricceri L, D'Anselmi F, Coluccia P, Calamandrei G, Scarpa S. Kekurangan vitamin B menginduksi hyperhomocysteinemia dan S-adenosylhomocysteine otak, menghabiskan S-adenosylmethionine otak, dan meningkatkan PS1 dan Ekspresi BACE dan pengendapan amiloid pada tikus. Neurosci Sel Mol. 2008;37:731–46.
139. Cavallaro RA, Nicolia V, Fiorenza MT, Scarpa S, Fuso A. S-Adenosylmethionine dan superoksida dismutase 1 secara sinergis menangkal penyakit Alzheimer menampilkan perkembangan pada Tikus TgCRND8. Antioksidan. 2017; 6:76.
140. Shea TB, Chan A. S-adenosyl methionine: agen terapi alami yang efektif melawan berbagai keunggulan dan faktor risiko yang terkait dengan penyakit Alzheimer. J Alzheimer Dis. 2008;13:67–70.
141. Lee S, Lemere CA, Frost JL, Shea TB. Suplemen makanan dengan S-adenosyl methionine menunda patologi amiloid dan tau pada tikus 3xTgAD. J Alzheimer Dis. 2012;28:423–31.
142. Berletch JB, Liu C, Love WK, Andrews LG, Katiyar SK, Tollefsbol TO. Mekanisme epigenetik dan genetik berkontribusi pada penghambatan telomerase oleh EGCG. Biokimia Sel J. 2008;103:509–19.
143. Kato K, Long NK, Makita H, Toida M, Yamashita T, Hatakeyama D, Hara A, Mori H, Shibata T. Efek polifenol teh hijau pada status metilasi gen RECK dan invasi sel kanker pada karsinoma sel skuamosa oral sel. Br J Cancer. 2008;99:647–54.
144. Lee WJ, Shim JY, Zhu BT. Mekanisme penghambatan DNA methyltransferases oleh katekin teh dan bioflavonoid. Farmakol Mol. 2005;68:1018–30.
145. Fang M, Chen D, Yang CS. Polifenol diet dapat mempengaruhi metilasi DNA. J Nutr. 2007;137:223S-228S.
146. Mukherjee N, Kumar AP, Ghosh R. Metilasi DNA dan flavonoid pada kanker genitourinari. Curr Pharmacol Rep. 2015;1:1 12–20.
Abhishek Ankur Balmik1,2 dan Subashchandrabose Chinnathambi1,2.
1. Grup Neurobiologi, Divisi Ilmu Biokimia, CSIR-National Chemical Laboratory (CSIR-NCL), Dr. Homi Bhabha Road, 411008, Pune, India.
2. Akademi Riset Ilmiah dan Inovatif (AcSIR), Ghaziabad 201002, India.